隨著我國醫療器械監管體系的不斷完善,一類醫療器械備案作為產品上市前的關鍵環節,其信息化管理已成趨勢。2022年,國家藥品監督管理局進一步優化了一類醫療器械備案系統,旨在提升備案效率、加強事中事后監管。本文基于《一類醫療器械備案系統介紹2022年.pptx》的核心內容,系統梳理該系統的功能模塊、操作流程及企業合規注意事項,為相關從業人員提供實用指引。
一、一類醫療器械備案制度背景
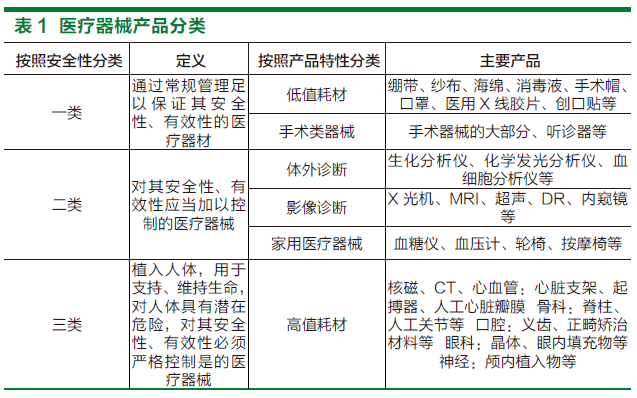
根據《醫療器械監督管理條例》(國務院令第739號),第一類醫療器械實行產品備案管理,即生產企業需在上市前向所在地設區的市級藥品監督管理部門提交備案資料。備案不同于注冊,不進行技術審評,但監管部門保留事后監督核查權力。2022年備案系統的升級,正是落實“放管服”改革、推進“互聯網+監管”的重要舉措。
二、2022年備案系統核心功能模塊
1. 企業端申報平臺
企業用戶可通過統一身份認證登錄系統,在線填寫《第一類醫療器械備案表》,上傳產品技術要求、產品檢驗報告、臨床評價資料(如適用)、生產制造信息、標簽樣稿等附件。系統支持暫存、撤回修改、進度查詢等功能。
2. 監管端審核模塊
市級監管部門在規定時限內對備案資料進行形式審查。系統自動校驗必填項,對常見錯誤給出提示。審查人員可進行補正通知、予以備案或取消備案等操作,全程留痕。
3. 數據統計與分析
系統匯聚全國一類備案數據,支持按產品名稱、企業、備案日期等多維度檢索和統計,為監管決策提供支撐。2022年新增“備案變更”“備案取消”等全生命周期管理功能。
4. 公眾查詢服務
社會公眾可通過國家藥監局官網或系統開放端口查詢已備案產品信息,提升透明度,便于采購和使用監督。
三、備案操作流程(2022版)
步驟一:賬號注冊與認證。企業在政務服務網注冊法人賬號,完成實名認證。
步驟二:在線填報。選擇“第一類醫療器械備案”事項,按指南填寫基本信息、產品描述、規格型號等,并上傳符合要求的PDF或圖片文件。
步驟三:提交備案。確認信息無誤后提交至所在地市級藥監部門。
步驟四:形式審查。監管部門在5個工作日內完成審查。材料齊全、符合法定形式的,予以備案并編號;不符合的,一次性告知補正。
步驟五:備案后管理。企業應保存備案憑證,并在產品上市后接受監督檢查。備案信息發生變化時,需及時辦理變更備案。
四、常見問題與合規建議
- 產品分類界定:企業應依據《第一類醫療器械產品目錄》及分類界定文件,確認產品屬于第一類范疇,避免高類低備。
- 技術要求編寫:需符合《醫療器械產品技術要求編寫指導原則》,明確性能指標和檢驗方法。
- 檢驗報告:應提供有資質的醫療器械檢驗機構出具的產品檢驗報告,或企業自檢報告(部分情形允許)。
- 臨床評價:第一類醫療器械通常豁免臨床評價,但需提交《豁免臨床評價聲明》或相關文獻資料。
- 備案與生產許可:第一類醫療器械生產不需辦理生產許可,但需具備相應的生產條件和質量體系。
五、2022年系統升級亮點
- 全程電子化:實現“一網通辦”,企業零跑腿。
- 智能校驗:自動比對產品目錄,防止類別填報錯誤。
- 電子證照:備案憑證電子化,與紙質憑證具有同等法律效力。
- 數據共享:與市場監管、衛健等部門數據互通,加強協同監管。
六、
2022年一類醫療器械備案系統的全面應用,標志著我國醫療器械備案管理進入數字化新階段。熟練掌握系統操作、確保備案資料真實合規,是產品快速上市的基礎。建議企業指定專人負責備案事務,關注法規動態,必要時咨詢專業機構或當地監管部門。正確運用備案系統,不僅能提高效率,更能有效控制合規風險。